
 当前位置 :



服务热线
010-63716865
1. 文章信息
标题:Tandem synergy of hydroxyl radicals and nonradical ferryl for efffcient photo-self-Fenton mineralization of refractory pollutants
中文标题:羟基自由基和高价铁非自由基的串联协同高效光自芬顿矿化难降解污染物
页码: 1-10
DOI: 10.1016/j.watres.2026.125844
2. 文章链接
https://doi.org/10.1016/j.watres.2026.125844
3. 期刊信息
期刊名:WATER RESEARCH
ISSN: 0043-1354
2026年影响因子: 12.4
分区信息: JCR Q1区
涉及研究方向:光自芬顿高效去除水中有机污染物
4. 作者信息:第一作者是北京工业大学张爱翎。通讯作者为魏振 。
5.产品型号:CEL-HXF300-S;
文章简介:
持久性有机污染物(POPs)因具有稳定的化学结构和生物毒性,对生态安全与人类健康构成长期威胁,而以羟基自由基(・OH)为核心活性物种的传统芬顿氧化技术,在实际应用中暴露出诸多难以克服的缺陷:不仅需要投加大量外源H2O2和铁盐,会产生大量难以处理的铁泥,大幅提升运行成本与工艺复杂度,同时・OH 的非选择性攻击特性易导致有毒中间产物积累,无法实现污染物的深度矿化;尽管光自芬顿体系能够通过光催化原位生成H2O2,避免了外源试剂投加,但该体系仍存在氧气吸附活化速率慢、H2O2产率低的问题,且・OH与高价金属氧物种(Fe(IV)=O)之间的协同作用机制尚未明确,严重制约了高效催化剂的理性设计与工程化应用。
通过密度泛函理论计算对比了纯氮化碳(CN)和聚多巴胺(PDA)修饰氮化碳(CNP)的表面电子特性与氧气吸附能力。PDA修饰后,催化剂表面平均局部电离能降低了 0.21 eV,电子供体能力明显提升;氧气吸附能从 - 0.56 eV 大幅提升至 - 1.64 eV,且氧气吸附后表面电子结构几乎不受扰动,说明 PDA 的预极化作用能显著促进氧气的吸附与活化,为后续高效原位生成H2O2提供了关键条件。
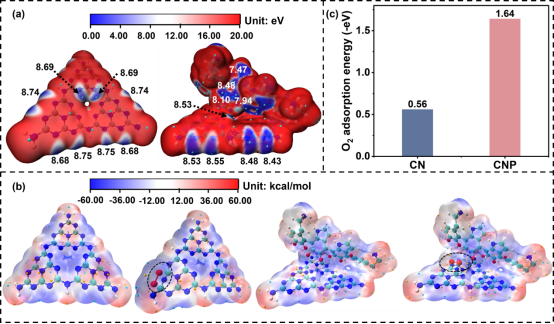
图1. 密度泛函理论计算
采用分步自组装策略制备 FePCN 催化剂,从而构建双活性位点的光自芬顿体系。通过傅里叶红外光谱(FTIR)和元素映射(EDS)证实 PDA 与铁物种已均匀负载于CN表面。而x射线光电子能谱(XPS)探究出铁以 Fe (II)/Fe (III) 混合价态存在;光电表征显示,双组分修饰显著拓宽了催化剂的可见光响应范围,同时有效促进了光生载流子分离并降低了界面电荷转移阻力。
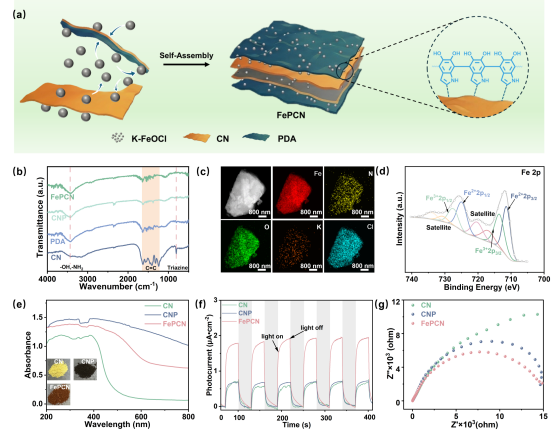
图2. 催化剂结构与光电性质表征
实验结果显示PDA修饰后的 CNP 材料原位H2O2产率达到 465.5 μmol・g-1・h-1,是CN的10.6倍;负载铁位点后的FePCN可在2小时内完全降解双酚A,总有机碳去除率达76%,较CN提升6.3倍。此外,该催化剂对多种难降解污染物均表现出优异的降解效果,4次循环后性能无明显衰减。在实际水处理应用中构建的催化膜反应器可实现卡马西平的连续深度矿化,并且对茅台酿酒实际废水的总有机碳去除率也达到了78%。
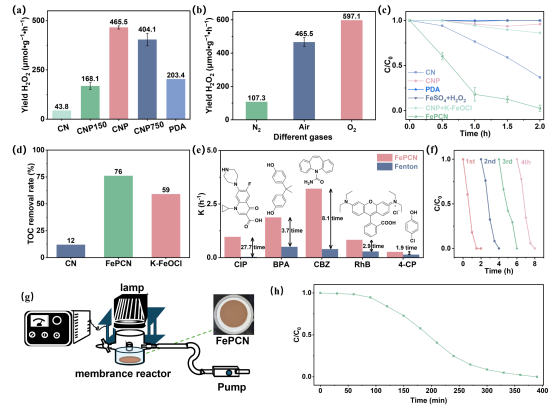
图3. FePCN 的催化性能与实际应用潜力
通过多维度实验手段明确了催化体系中的核心活性物种。自由基淬灭实验结合电子顺磁共振光谱证实,・OH是体系中主要的氧化活性物种;又结合拉曼光谱检测到 841 cm-1 处的特征峰,对应Fe (IV)=O 的伸缩振动;进一步采用甲基苯基亚砜作为选择性探针,结合气相色谱-质谱联用技术检测到了氧转移产物甲基苯基砜,最终确凿证明了非自由基 Fe (IV)=O 物种的生成及其在污染物降解过程中的关键作用。

图4. 体系中活性物种的鉴定
为探究・OH自由基与Fe (IV)=O非自由基在降解过程中的具体作用,采用液相色谱-质谱联用技术对不同淬灭条件下的降解中间产物进行分析,清晰揭示了卡马西平的三条降解路径。在未加淬灭剂的原始体系中,・OH自由基首先对卡马西平的芳香环进行羟基化修饰,随后 Fe (IV)=O 进攻活化后的环结构实现开环,最终将污染物完全矿化为二氧化碳和水;而单独淬灭・OH自由基或 Fe (IV)=O 时,反应只能停留在生成难降解中间产物的阶段,无法实现深度矿化,充分验证了两种活性物种串联协同的必要性。
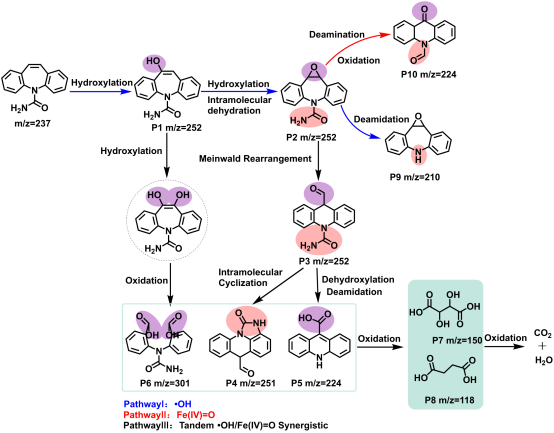
图5. 卡马西平降解路径分析
在可见光照射下,催化剂被激发产生电子-空穴对,光生电子迁移至表面将氧气通过两电子还原反应原位生成H2O2;相邻的二价铁位点迅速活化原位生成的H2O2,同时产生・OH自由基和 Fe (IV)=O非自由基两种活性物种;二者通过・OH自由基先引入给电子・OH基团,从而富集芳香环 π 电子密度以活化稳定共轭体系,随后 Fe (IV)=O 亲电进攻断裂 C-C 和 C-N 键实现开环氧化的串联作用高效降解污染物,最终生成的Fe3+又被光生电子还原为Fe2+,完成催化循环并保证体系的持续稳定运行。
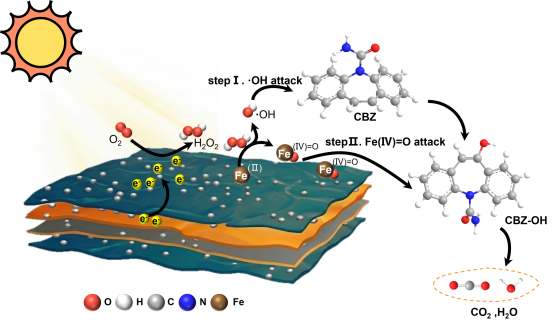
图6. FePCN 光自芬顿体系催化循环机制
本研究成功构建了聚多巴胺与铁位点共修饰的氮化碳双活性中心光自芬顿催化体系,在无需外源投加H2O2的条件下,实现了含稳定π离域芳香环难降解有机污染物的高效深度矿化。该工作的核心突破在于打破了传统高级氧化技术中单一・OH自由基难以彻底裂解芳香环共轭结构、易导致有毒中间产物积累的固有局限,首次系统阐明了・OH自由基活化与高价铁氧物种亲电开环的串联协同降解机制。这一发现不仅从根本上解决了传统芬顿体系铁泥二次污染严重、氧化剂利用率低的工程问题,更为设计面向复杂工业废水深度净化的高效异相催化材料提供了全新的理论指导与结构设计思路。
北京中教金源科技有限公司
北京市丰台区科兴路7号丰台科创中心401室
010-63716865 010-63716559 010-63718629
info@aulight.com

扫一扫关注公众号